Continua da https://marialuisamanis.nova100.ilsole24ore.com/2026/10/26/lia-entra-nei-dispositivi-medici-unevoluzione-non-ovvia/
Ai dispositivi medici che sfruttano l’intelligenza artificiale si applicano sia la normativa di settore sia l’AI Act (Regolamento UE 2024/1689). Esiste però una profonda divergenza d’impianto tra le due discipline dell’Unione. La normativa di settore, l’MDR 2017/745, adotta un approccio basato esclusivamente sulla destinazione d’uso (intended purpose) dichiarata dal fabbricante (Art. 2, punto 1), prescindendo dalla tecnologia software o algoritmica impiegata. Al contrario, l’AI Act si presenta come una normativa “orizzontale” definita proprio sul piano tecnologico, ovvero si applica ai dispositivi medici in quanto sistemi di IA e in particolare l’Articolo 3, punto 1 individua tali sistemi in base alla capacità di dedurre dall’input che ricevono come generare output, con livelli di autonomia variabili.
I Dispositivi Medici che utilizzano l’IA nel MDR.
In Europa la normativa che regola la produzione e immissione in commercio dei dispositivi medici ad uso umano è contenuta nel Regolamento UE 2017/745 (MDR).
L’adeguamento dell’ordinamento italiano al MDR è attuato dal Decreto Legislativo 5 agosto 2022, n. 137, in vigore dal 28 settembre 2022.
L’MDR nell‘Allegato VIII contiene ben 22 regole di classificazione ma non include tra queste specificatamente l’intelligenza artificiale. Tuttavia la definizione di dispositivo medico offerta dall’articolo 2, punto 1, include espressamente il software e pertanto un sistema IA rientra nel MDR quando è un software o parte di un apparecchio come un robot destinato ad una finalità medica. A decidere della applicabilità del MDR ad un software non è infatti la tipologia di tecnologia impiegata bensì la finalità medica dichiarata dal fabbricante. Il considerando 19 conferma che «il software destinato a finalità generali, anche se usato in un contesto sanitario, non è un dispositivo medico».
A stretto rigore, i medical device che utilizzano IA dovrebbero più appropriatamente chiamarsi sistemi di IA con finalità medica, proprio in quanto è la finalità a caratterizzarli. La guida congiunta MDCG 2025-6 / AIB 2025-1 li definisce «Medical Device Artificial Intelligence», MDAI, e io utilizzerò quest’ultimo acronimo.
Come classificare i MDAI nell’ambito del MDR?
Ai sensi dell’Allegato VIII del MDR, il software può rientrare in una qualsiasi delle 4 classi I, IIa, IIb e III valide per tutti gli altri dispositivi medici.
Per inquadrarlo in una delle classi è importante prima di tutto valutare se esso lavori da solo o se invece serva a far funzionare una macchina.
Se il software è funzionale al funzionamento di un macchinario, prenderà la classificazione del macchinario. Questo è il caso di un software IA che fa funzionare un robot chirurgico, il quale verrà pertanto classificato conformemente alla classe del robot.
Se invece il software lavora indipendentemente da un macchinario, si classifica a sé stante. In tal caso potremmo classificarlo secondo i seguenti criteri.
In generale:
A) un software che fornisce informazioni per decisioni diagnostiche o terapeutiche è di classe IIa. Diviene di classe IIb se quelle decisioni possono causare un grave peggioramento della salute o un intervento chirurgico, e diviene di classe III se possono causare la morte o un danno irreversibile.
B) Il software che monitora i processi fisiologici è di classe IIa, e rientra in IIb se monitora parametri vitali in situazioni di pericolo immediato.
C) Ogni altro software è di classe I (Regola 11 dell’Allegato VIII).
Questi criteri sono quindi applicabili anche ai software basati su IA che forniscono informazioni utilizzate per prendere decisioni a fini diagnostici o terapeutici (es. un algoritmo che rileva tumori da una TC) o che monitorano processi fisiologici. In sostanza gli MDAI ricadono almeno in Classe IIa o superiore (Classe IIb o III in base ai criteri sopra indicati), difficilmente saranno classificati sotto la classe IIa. La classificazione rileva ai fini della individuazione degli obblighi, che evidentemente differiscono a seconda della classe di rischio.
Applicabilità dell’AI Act ai MDAI.
L’AI Act si applica senz’altro ai MDAI. Oltre al riferimento esplicito nel 50esimo Considerando, nel combinato disposto articolo 6 paragrafo 1 e dell’Allegato I, Sezione A (punti 11 e 12) dell’AI Act si menzionano le normative di settore sui dispositivi medici (MDR e IVDR). Il paragrafo 1 dell’articolo 6 disciplina la qualificazione dei sistemi di IA ad alto rischio in connessione ai prodotti regolamentati come i medical device.
L’AI Act si applica ai MDAI per il solo fatto che essi impiegano una tecnologia riconducibile alla definizione generale di “sistema di IA” sancita dall’Articolo 3, punto 1 dell’AI Act. Questa appartenenza tecnologica assoggetta i MDAI alla cornice normativa generale dell’AI Act, indipendentemente dalla loro classe di rischio. Ciò significa che gli obblighi generali del Regolamento come quelli sulla trasparenza esaminati in precedenti contributi di questo blog trovano sicuramente applicazione.
L’AI Act compie un passo ulteriore collocando la grande maggioranza dei MDAI nella categoria specifica dei sistemi di IA ad alto rischio. Da questa qualifica discendono obblighi precisi. Il fabbricante, che nell’AI Act è il «fornitore», deve rispettare i requisiti previsti per i sistemi ad alto rischio: gestione del rischio, qualità dei dati, documentazione tecnica, log, trasparenza, sorveglianza umana e accuratezza (artt. 9-15). La struttura sanitaria che utilizza il sistema sotto la propria autorità è invece il «deployer» ed è tenuta agli obblighi dell’art. 26.
Esistono però eccezioni ovvero casi residui in cui un MDAI non è considerato ad alto rischio ai sensi dell’AI Act e sono i seguenti:
Sotto il profilo procedurale (normativa di settore): I dispositivi medici in Classe I ordinaria (cioè quelli che il fabbricante certifica da solo; ne restano fuori i dispositivi sterili, quelli con funzione di misura e gli strumenti chirurgici riutilizzabili) ai sensi del MDR o in Classe A ai sensi dell’IVDR, per i quali i due Regolamenti MDR e IVDR non prevedono l’intervento di un Organismo Notificato.
Sotto il profilo funzionale (deroga ex Art. 6, par. 3 AI Act): questa deroga riguarda soltanto i sistemi dell’Allegato III, come il triage di emergenza. I sistemi di IA che, pur rientrando in casi d’uso rilevanti, eseguono compiti procedurali o preparatori limitati, o si limitano a ottimizzare e migliorare un’attività umana precedente senza influenzare materialmente il risultato decisionale o la salute del paziente (e purché non effettuino profilazione).
Quando un MDAI è un sistema ad alto rischio ai sensi dell’AI Act?
Per comprendere appieno il meccanismo dell’alto rischio nel contesto dell’AI Act, occorre evidenziare che l’AI Act prevede due diverse modalità di classificazione:
La prima modalità è quella che opera indirettamente o per rinvio. L’Articolo 6, paragrafo 1 copre i sistemi di IA integrati come componenti di sicurezza o essi stessi prodotti regolamentati dalla legislazione di armonizzazione dell’Unione elencata nell’Allegato I, Sezione A (tra cui rientrano espressamente il MDR e l’IVDR). In questo caso, l’IA è ad alto rischio “di riflesso”, ovvero se e solo se la normativa richiamata di settore (nel nostro caso MDR) richiede la valutazione di conformità da parte di un Organismo Notificato. Questa è la via maestra con cui MDAI si classificano come ad alto rischio.
La seconda modalità è quella ex Articolo 6, paragrafo 2 (Classificazione diretta nell’Allegato III). In tal caso l’Allegato III individua direttamente determinati sistemi di IA ad alto rischio in base al loro specifico caso d’uso elencato. In ambito sanitario, una fattispecie paradigmatica della seconda categoria di MDAI ad alto rischio è rappresentata dai sistemi di IA destinati alla selezione dei pazienti nel triage per l’assistenza sanitaria di emergenza o per la gestione e la classificazione delle chiamate di soccorso (Allegato III, punto 5, lett. d). In questo secondo percorso è il legislatore Europeo a identificare direttamente le fattispecie di IA stand-alone ritenute critiche.
Quanto alla prima modalità, occorre precisare che «alto rischio» nell’AI Act non equivale ad alto rischio nel MDR. Un dispositivo di classe IIa è a rischio medio per il MDR, ma è un sistema ad alto rischio per l’AI Act. La ragione è che l’AI Act non misura il rischio clinico: qualifica il sistema di IA come ad alto rischio quando il dispositivo deve essere sottoposto alla valutazione di conformità di un Organismo Notificato. Nel MDR questa valutazione è prevista già per i dispositivi a rischio medio (considerando 51 dell’AI Act).
Laddove un sistema con finalità medica presenti i presupposti di entrambe le categorie di sistemi ad alto rischio, si segue la procedura di valutazione della conformità prevista dal MDR (art. 43, par. 3 AI Act). Sapere quale classificazione si applica è necessario, perché le due hanno date di applicazione diverse. Distinguere tra la classificazione dell’Articolo 6, paragrafo 1 (Allegato I – MDR) e quella dell’Articolo 6, paragrafo 2 (Allegato III) non è un mero esercizio teorico, ma ha una rilevanza pratica cruciale in merito alle date di entrata in vigore e applicazione degli obblighi (si veda l’Articolo 113, terzo comma, lettera c), come modificato dal Regolamento (UE) 2026/1744).
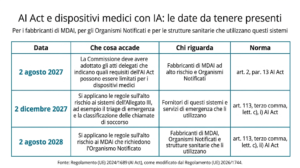
L’AI Act prevede infatti un’applicazione differenziata (staggered application) che comporta due scadenze ben distinte:
Per i sistemi ad alto rischio dell’Allegato III (Articolo 6, paragrafo 2): Gli obblighi del Capo III diventano vincolanti a partire dal 2 dicembre 2027.
Per i dispositivi medici e prodotti dell’Allegato I (Articolo 6, paragrafo 1): Gli obblighi dell’alto rischio si applicheranno soltanto a decorrere dal 2 agosto 2028.
Cosa comportano queste due date nella pratica?
Il differimento al 2 agosto 2028 per i dispositivi medici ex Art. 6(1) garantisce ai fabbricanti di MDAI e agli Organismi Notificati 12 mesi aggiuntivi di periodo transitorio. Infatti il Regolamento (UE) 2026/1744 — Digital Omnibus on AI ha sostituito l’articolo 113, terzo comma, lettera c), con queste nuove date.
Questo lasso di tempo extra è stato concesso dal legislatore europeo per consentire alle aziende del settore medicale di integrare gradualmente i nuovi e complessi requisiti dell’AI Act (gestione dei dati, bias, trasparenza e log) all’interno delle già onerose procedure di valutazione della conformità e dei Sistemi di Gestione della Qualità previsti dal MDR e dall’IVDR, evitando blocchi nell’immissione sul mercato di tecnologie sanitarie essenziali.
Il doppio Binario
Ai MDAI si applicano quindi due corpus normativi complementari, il MDR e l’AI Act. Per chiarire come coordinarli, il gruppo di coordinamento per i dispositivi medici e il consiglio per l’IA hanno pubblicato una guida congiunta sul rapporto tra MDR e AI Act, in forma di 36 domande e risposte (MDCG 2025-6 / AIB 2025-1, giugno 2025).
Non è vincolante, ma è il primo documento europeo che nomina i sistemi di IA medicali e spiega come applicare le due normative ovvero AI Act e MDR ai MDAI.
Secondo la definizione della Guida un MDAI è qualsiasi software medico o componente di un dispositivo che soddisfi sia la definizione di dispositivo medico sia quella di sistema di IA. Ma dobbiamo anche comprendere come classificare il dispositivo ai sensi del MDR e identificare se sia un sistema ad alto rischio ai sensi dell’AI Act.
L’AI Act non sostituisce il Regolamento MDR, ma si sovrappone a esso seguendo il Nuovo Quadro Legislativo (NLF). Il MDR si occupa della sicurezza clinica e delle prestazioni del dispositivo, mentre l’AI Act integra i requisiti specifici per i rischi dell’IA (gestione dei dati, bias, trasparenza e robustezza algoritmica). Un esempio mostra come funziona il coordinamento tra le due normative. Per un MDAI ad alto rischio il fabbricante redige una sola documentazione tecnica, che contiene sia le informazioni richieste dal MDR sia quelle richieste dall’AI Act (art. 11, par. 2). Segue inoltre una sola procedura di valutazione della conformità, quella del MDR: l’Organismo Notificato del MDR verifica anche i requisiti dell’AI Act (art. 43, par. 3).
Il coordinamento potrà tradursi anche in un alleggerimento. Il Regolamento (UE) 2026/1744 — Digital Omnibus on AI ha introdotto nell’AI Act l’art. 2, par. 13. Per i sistemi ad alto rischio ai sensi dell’art. 6, par. 1, i requisiti degli articoli da 9 a 15 e da 17 a 25 potranno essere limitati, se e nella misura in cui il MDR garantisce già una protezione equivalente o superiore e purché non si riduca il livello complessivo di protezione. La limitazione non è automatica: opera soltanto attraverso atti delegati, che la Commissione deve adottare entro il 2 agosto 2027.
Il ruolo di AGENAS nell’Impiego dell’IA in ambito Sanitario.
La Legge 23 settembre 2025, n. 132, recante Disposizioni e deleghe al Governo in materia di intelligenza artificiale (di seguito, Legge sull’IA) pubblicata nella Gazzetta Ufficiale il 25 settembre 2025 ed entrata in vigore il 10 ottobre 2025, dedica alla sanità gli articoli 7, 8, 9 e 10. Le disposizioni introducono principi e misure per l’impiego dell’intelligenza artificiale in ambito sanitario, in coordinamento con il Regolamento europeo AI Act.
In particolare, l’art. 7, comma 5, stabilisce che i sistemi di IA costituiscono strumenti di supporto nei processi di prevenzione, diagnosi, cura e scelta terapeutica, lasciando impregiudicata la decisione, che rimane sempre affidata agli esercenti la professione medica.
L’art. 10 interviene invece sull’organizzazione della sanità digitale, modificando il D.L. 179/2012 e introducendo l’art. 12-bis, dedicato all’intelligenza artificiale nel settore sanitario. La disposizione attribuisce ad AGENAS (Agenzia Nazionale per i Servizi Sanitari Regionali), nella sua qualità di Agenzia nazionale per la sanità digitale, la progettazione, la realizzazione, la messa in servizio e la titolarità di una piattaforma nazionale di intelligenza artificiale destinata a supportare le finalità di cura, con particolare riferimento all’assistenza territoriale.
La piattaforma, sviluppata nell’ambito della Missione 6 Salute del PNRR (sub-investimento 1.2.2.4), prende il nome di MIA (Medicina e Intelligenza Artificiale). È progettata per offrire ai professionisti sanitari strumenti di supporto alle attività diagnostiche di base, alla gestione dei pazienti cronici e alla prevenzione, anche attraverso suggerimenti relativi agli esami da effettuare, ai percorsi terapeutici iniziali e all’individuazione dei pazienti idonei a programmi di screening e vaccinazione. I suggerimenti generati dalla piattaforma hanno espressamente carattere non vincolante. La seconda fase della sperimentazione, della durata prevista di dodici mesi a partire dal 2026, coinvolge 1.500 medici di assistenza primaria su base volontaria.
L’iniziativa attribuisce quindi ad AGENAS un ruolo concreto nella promozione e nell’organizzazione dell’impiego dell’intelligenza artificiale nella sanità pubblica. Non si tratta, tuttavia, di un’autorità di regolamentazione o certificazione dei dispositivi medici: la piattaforma MIA non costituisce un riferimento tecnico o una procedura di valutazione della conformità per i fabbricanti di MDAI. Questi ultimi continuano a dover soddisfare i requisiti previsti dal MDR e dall’AI Act.
I contenuti di questo articolo sono frutto di un’elaborazione originale dell’autrice e costituiscono parte di un’attività di ricerca destinata anche a una successiva pubblicazione scientifica. La loro riproduzione, anche parziale, deve avvenire con espressa indicazione della fonte e dell’autrice, nel rispetto della normativa sul diritto d’autore e dei principi di correttezza scientifica.